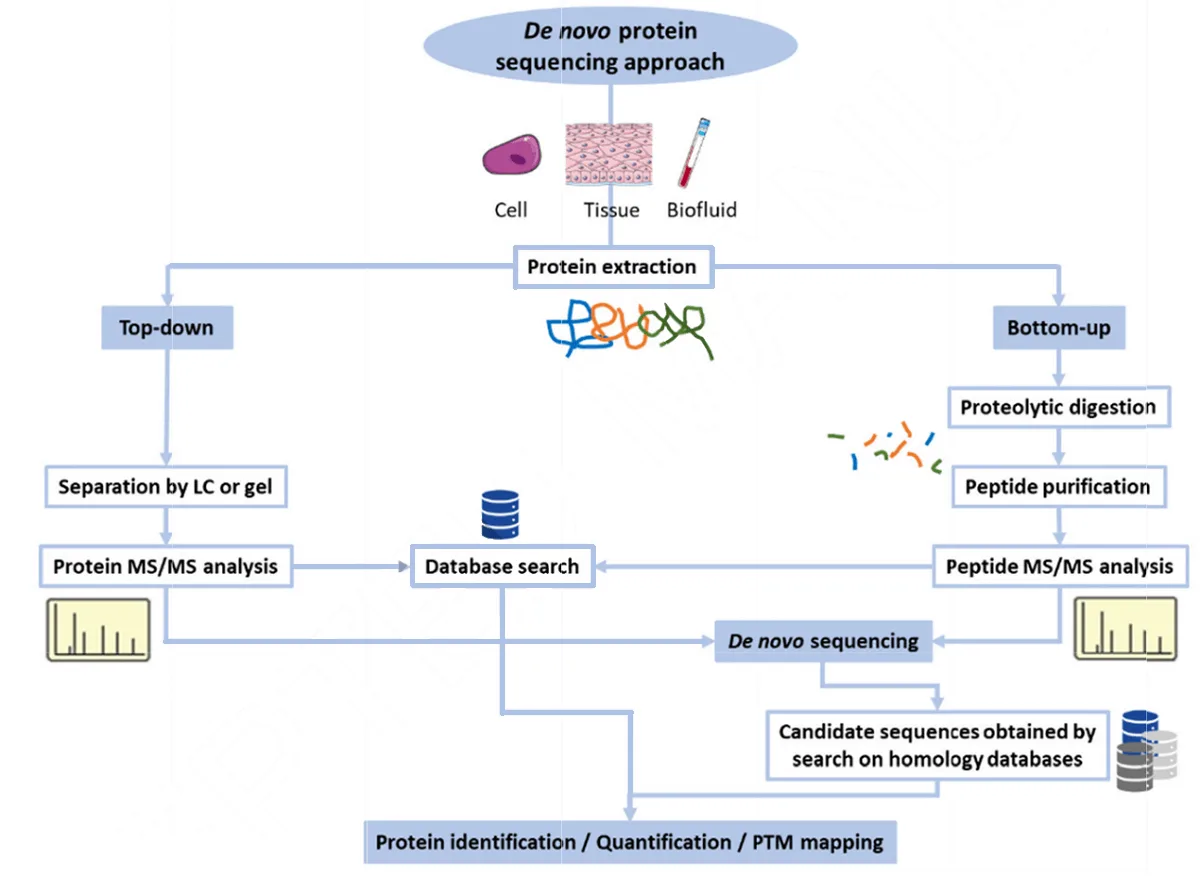
蛋白质对每一个细胞活动都是至关重要的,解开它们的序列和结构是完全了解其生物学的关键一步。早期的蛋白质测序方法主要是基于肽链的酶解或化学降解。随着人类基因组计划的完成和每个蛋白质可用信息的扩展,各种包含序列信息的数据库逐步形成,使得基于数据库搜索的蛋白鉴定成为主流方法。
然而,数据库搜索方法只能鉴定数据库中已有的蛋白序列,对于未知蛋白、序列突变和全新抗体则无能为力。蛋白质重头测序 (de novo sequencing) 通过直接解析质谱碎片离子谱图推导氨基酸序列,无需任何数据库依赖,是抗体药物表征和未知蛋白鉴定的金标准方法。
技术原理
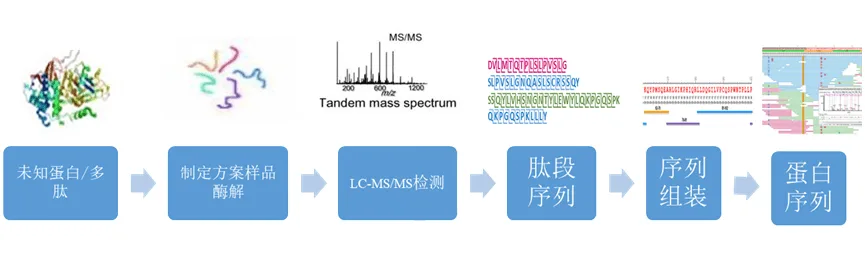
质谱重头测序的核心是从 MS/MS 谱图中直接读取氨基酸序列。蛋白样品经多酶消化后产生大量肽段,每个肽段在质谱中经碰撞诱导解离 (CID)、高能碰撞解离 (HCD) 或电子转移解离 (ETD) 等方式碎裂,产生 b 离子和 y 离子系列(CID/HCD)或 c 离子和 z 离子系列(ETD)。相邻碎片离子之间的质量差对应特定氨基酸残基的质量,由此逐个推导出完整的氨基酸序列。
相比传统的自下而上 (bottom-up) 蛋白质组学方法,重头测序需要更高质量的质谱数据和更复杂的数据分析算法。Aimsmass 采用 Thermo Fisher Orbitrap Exploris 480 / Q Exactive HF-X 高分辨质谱仪(分辨率 240,000 @ m/z 200),搭配 EASY-nLC 1200 纳升液相色谱系统,提供高质量的碎片谱图,确保序列推导的准确性。
服务优势
高覆盖率
采用多种蛋白酶(胰蛋白酶、糜蛋白酶、Glu-C 等)进行消化,产生覆盖完整序列的重叠肽段,确保 100% 的肽段覆盖率。结合 ETD 和 HCD 双碎裂模式,可获得更完整的碎片离子信息。
高准确性
基于质谱的重头测序方法,通过多条重叠肽段的交叉验证,确保每个氨基酸残基的正确性。关键区域(如抗体 CDR 区)可通过 Edman 降解法进行独立验证,实现双重确认。
数据深度
基于专业生信算法和经验丰富的技术团队,深度挖掘质谱数据,准确鉴定未知蛋白序列、氨基酸突变和翻译后修饰位点,可弥补传统蛋白质鉴定方法在未知蛋白序列和突变分析上的不足。
服务流程
送样要求
| 参数 | 要求 |
|---|
| 样品类型 | 纯化蛋白、抗体溶液、IP 产物 |
| 最低量 | ≥5 μg(浓度 ≥0.5 mg/mL) |
| 纯度 | ≥90%(SDS-PAGE 验证) |
| 缓冲体系 | PBS 或 Tris-HCl,避免含 SDS/Triton X-100 |
| 保存条件 | -20°C 或 -80°C,避免反复冻融 |
| 运输 | 干冰运输,确保冷链不断 |
常见问题
蛋白重头测序和数据库搜索鉴定有什么区别?
数据库搜索是将实验质谱图与理论谱图匹配,只能鉴定数据库中已有的蛋白。重头测序 (de novo sequencing) 不依赖任何数据库,直接根据碎片离子谱图推导氨基酸序列,可以发现全新的蛋白序列和突变,是抗体药物表征和未知蛋白鉴定的首选方法。
重头测序能达到 100% 覆盖率吗?
通过采用多种蛋白酶(胰蛋白酶、糜蛋白酶、Glu-C 等)进行消化,产生覆盖完整序列的重叠肽段,再结合 ETD 和 HCD 双碎裂模式,可以实现 100% 的肽段覆盖率。Aimsmass 的重头测序方案已在大量抗体和蛋白样品中得到验证。
Edman 降解法和质谱测序法如何选择?
Edman 降解法从 N 端逐个切除氨基酸进行鉴定,准确性高但通量低,适合 N 端序列验证。质谱 de novo 测序通量高、可处理修饰肽段和 N 端封闭蛋白,适合全序列测定。两者互补使用可获得最完整的序列信息。
重头测序需要多少样品?
抗体或纯化蛋白建议 ≥5 μg(浓度 ≥0.5 mg/mL),纯度 ≥90%(SDS-PAGE 验证)。对于 IP 产物或低丰度蛋白,可通过优化前处理降低样品需求。建议样品 -20°C 或 -80°C 保存,避免反复冻融。
项目周期多长?
标准蛋白重头测序项目周期约 2-3 周,从样品接收到完整序列报告交付。复杂样品(如多个未知蛋白混合物)可能需要更长时间。紧急项目可协商加急方案。
相关服务推荐
抗原肽重头测序
MHC 呈递抗原肽 de novo 测序,支持疫苗开发和肿瘤免疫研究。
查看服务 →
蛋白定性质谱
胶条/溶液质谱鉴定,LC-MS/MS 鸟枪法高覆盖率鉴定蛋白。
查看服务 →
溶液质谱鉴定 (AP-MS)
免疫共沉淀产物鉴定,寻找蛋白互作伙伴。
查看服务 →
